Deficit di lipasi acida lisosomiale: via libera di AIFA alla rimborsabilità della terapia enzimatica sostitutiva
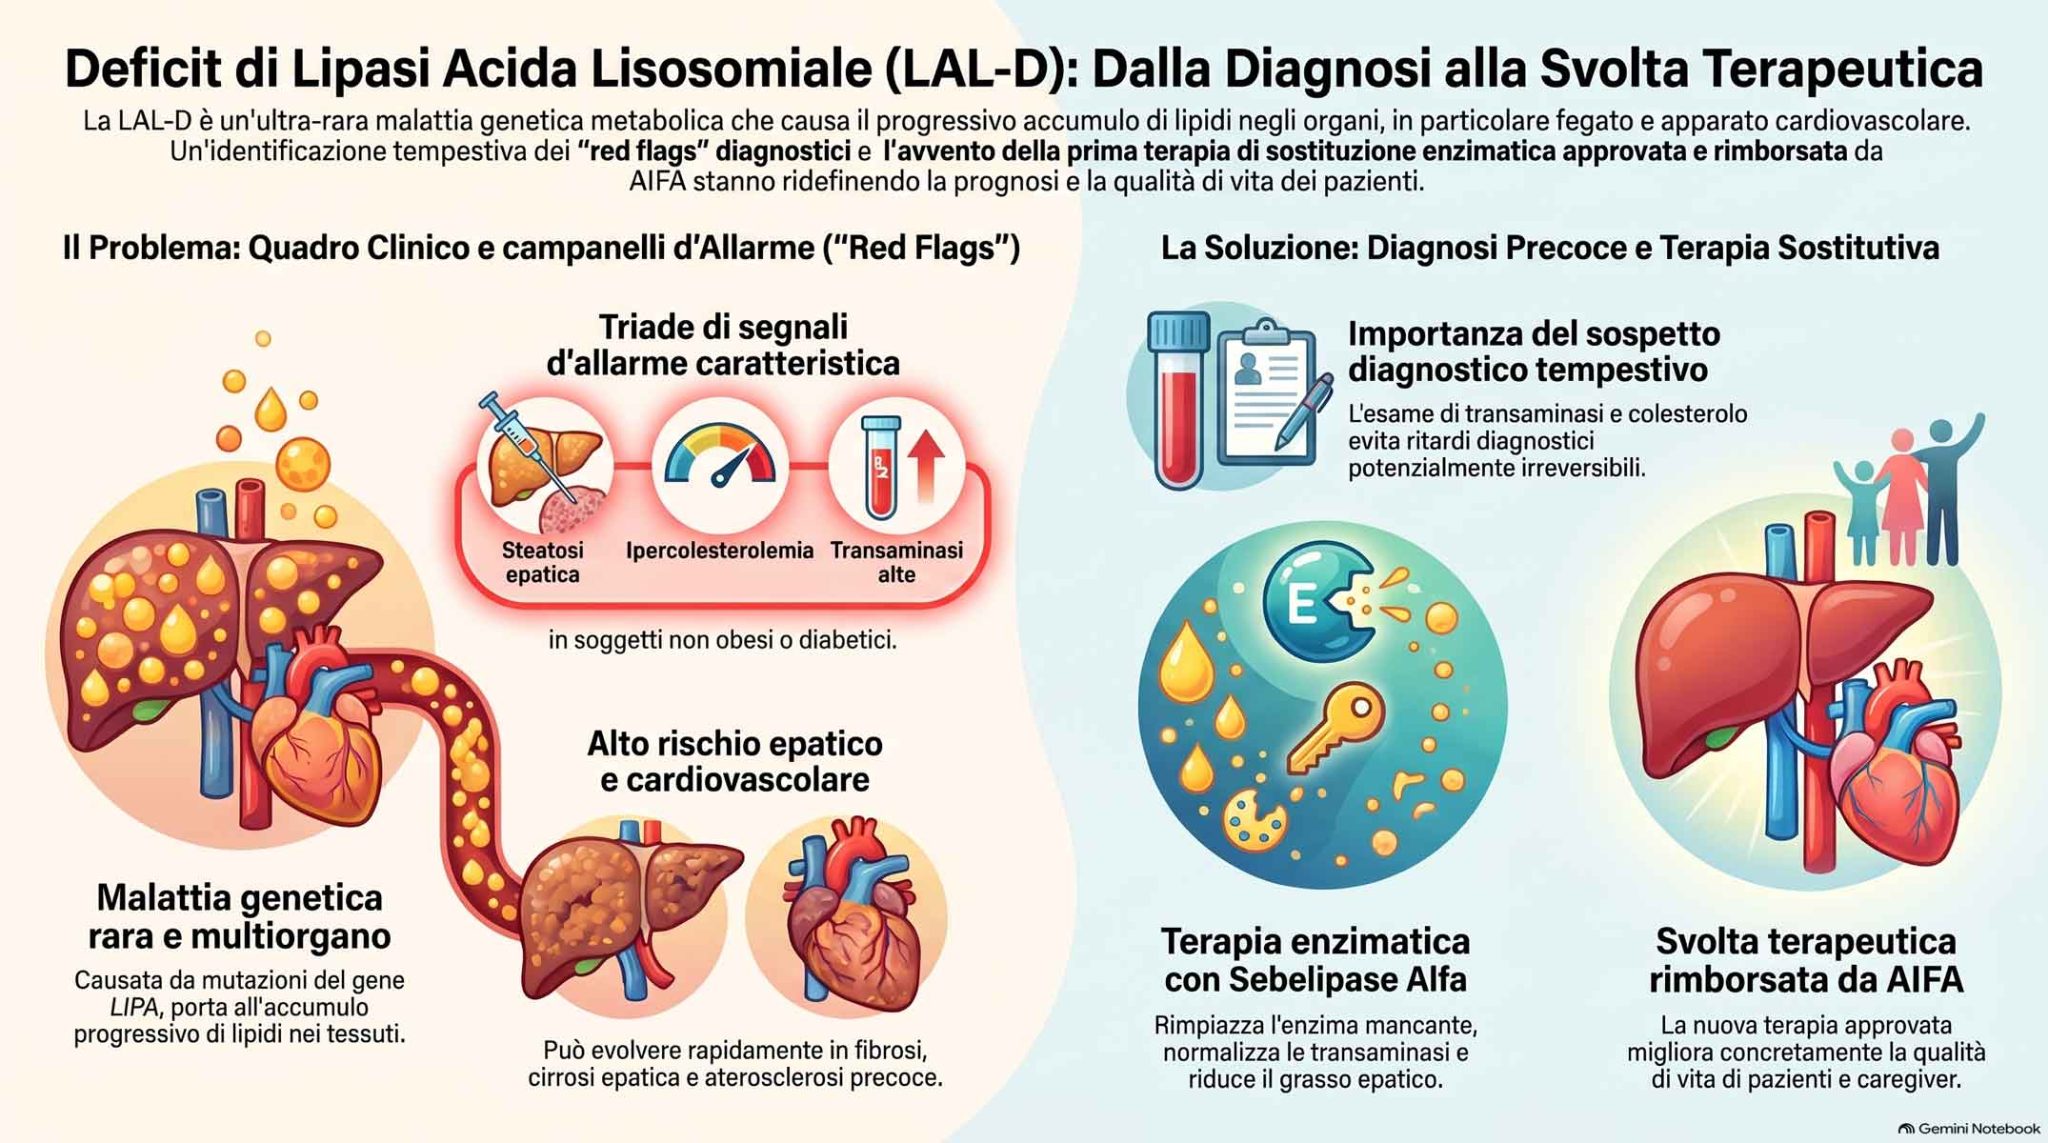
L’Agenzia Italiana del Farmaco ha approvato la rimborsabilità della prima terapia enzimatica per il deficit di lipasi acida lisosomiale (LAL-D). Il trattamento con sebelipasi alfa arresta l’accumulo sistemico di lipidi e previene la progressione del danno epatico e cardiovascolare sia nei bambini che negli adulti.
A Milano è stata annunciata la decisione dell’ente regolatorio nazionale che rende disponibile e rimborsabile nel nostro Paese il primo trattamento specifico per il deficit di lipasi acida lisosomiale (LAL-D). La presentazione ufficiale ha fatto da cornice al lancio della campagna nazionale di sensibilizzazione “LAL-D: Se non la conosci, non la riconosci”, promossa per accelerare i tempi della diagnosi e supportare i medici di medicina generale e i pediatri di libera scelta nel rilevamento dei primi campanelli d’allarme.
La LAL-D è una patologia metabolica genetica ultra-rara a trasmissione autosomica recessiva. Il difetto risiede nelle mutazioni a carico di entrambe le copie del gene LIPA, responsabili della mancata produzione dell’enzima deputato a scindere gli esteri del colesterolo e i trigliceridi nei lisosomi cellulari. L’inattività enzimatica innesca un sovraccarico lipidico continuo che colpisce in via prioritaria il fegato e il distretto vascolare.
«Sono pazienti essenzialmente ipercolesterolemici con un ridotto colesterolo buono e un accumulo di grasso a livello epatico, esposti a un rischio duplice», chiarisce il Prof. Umberto Vespasiani Gentilucci, Responsabile dell’Unità Malattie Autoimmuni Metaboliche del Fegato presso la Fondazione Policlinico Universitario Campus Bio-Medico di Roma. «L’interessamento epatico con alterazione delle transaminasi è molto comune, tra 1,5 e 2 volte il valore superiore di normalità, quasi sempre combinato a colesterolo LDL elevato e basse HDL. L’aspetto cruciale è che steatosi ed ipercolesterolemia coesistono in persone che non presentano obesità o diabete: questa discrepanza clinica deve fungere da vero e proprio campanello d’allarme prima dei 40 anni».
Nei pazienti più piccoli la tempestività di riscontro clinico traccia il confine tra la gestione efficace del decorso e lesioni permanenti agli organi. Esclusa la rarissima manifestazione neonatale a decorso fulminante, la forma a esordio tardivo si cela a lungo dietro alterazioni aspecifiche nei comuni esami di laboratorio.
«È fondamentale testare il colesterolo anche nei bambini», avverte il Prof. Lorenzo D’Antiga, Direttore del Dipartimento Materno Infantile e Pediatrico dell’ASST Papa Giovanni XXIII di Bergamo. «Nei piccoli pazienti le conseguenze derivano dall’infiammazione epatica indotta dal grasso, un processo che evolve verso la fibrosi e può sfociare nella cirrosi. All’ecografia addominale il segnale visibile è il cosiddetto fegato brillante, indice di steatosi, a cui si associa frequentemente l’ingrossamento di fegato e milza e il rischio ateromatoso coronarico precoce».
La risposta farmacologica poggia sulla somministrazione endovenosa periodica di sebelipasi alfa, una terapia enzimatica sostitutiva bioingegnerizzata capace di rimpiazzare la proteina mancante, consentire la clearance dei depositi lipidici e normalizzare i parametri ematochimici epatobiliari nella maggioranza dei soggetti trattati.
«L’informazione e la formazione a partire dai pediatri di base sono indispensabili per garantire una diagnosi precocissima e una presa in carico adeguata lungo tutto l’arco della vita, dall’infanzia all’età adulta», sottolinea Manuela Vaccarotto, Vicepresidente di AISMME (Associazione Italiana Sostegno Malattie Metaboliche Ereditarie APS). «Poter contare su un’innovazione terapeutica rimborsata restituisce fiducia nel futuro e migliora concretamente la quotidianità delle famiglie».
Un traguardo che richiede sinergie stabili tra ricerca clinica, società scientifiche e mondo industriale.
«L’impegno deve andare oltre il solo valore del farmaco attraverso la raccolta continua di dati di vita reale», dichiara Luca Bardoscia, Medical Director di Alexion, AstraZeneca Rare Disease. «L’ascolto delle associazioni di pazienti e la riduzione dei ritardi o degli errori diagnostici consentono all’innovazione terapeutica di trasformare in profondità la prognosi e il contesto sociale del malato e del caregiver».
🎥 Guarda il video per ascoltare le interviste integrali degli esperti e approfondire tutti gli aspetti trattati.
Per rimanere sempre aggiornato sulle ultime novità in tema di medicina, salute, benessere e prevenzione, ricordati di iscriverti al nostro canale YouTube ufficiale: 👉 YouTube.com/PianetaSalute e attiva la campanella 🔔 per non perdere i prossimi servizi.
Continua a leggere il nostro magazine PianetaSalute.online e seguici sui nostri canali social ufficiali per far parte della nostra community dedicata alla divulgazione scientifica autorevole.
#LALD #MalattieRare #SebelipasiAlfa #Gastroenterologia #AIFA